Identificación de una nueva variante en el gen MPZ en una paciente con enfermedad de Charcot-Marie-Tooth
Introducción
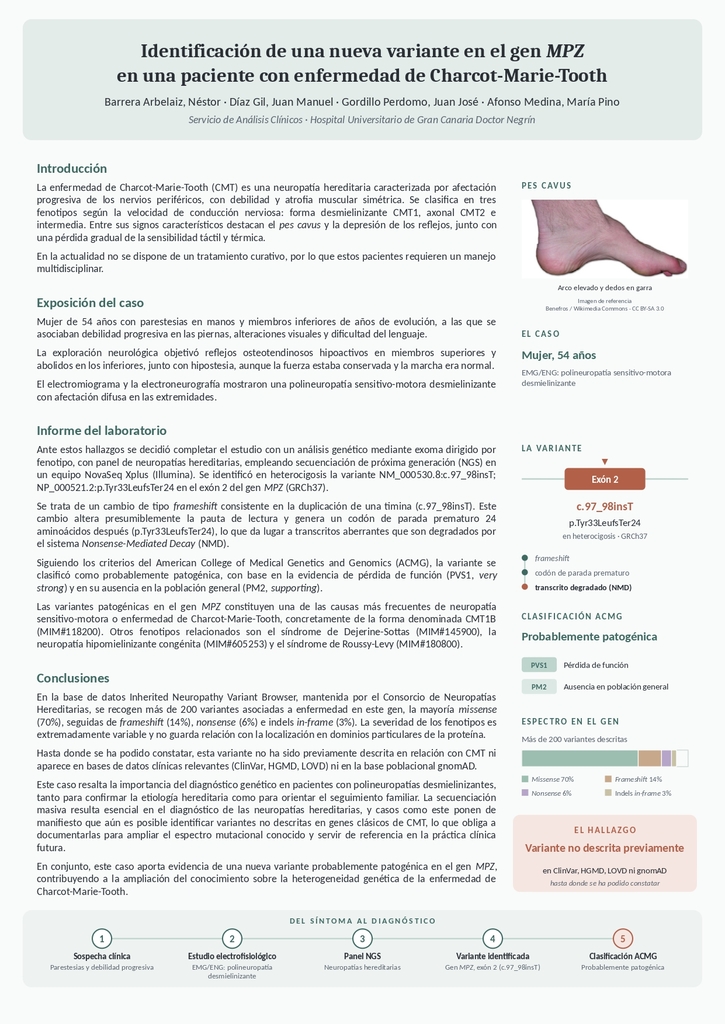
La enfermedad de Charcot-Marie-Tooth (CMT) es una neuropatía hereditaria caracterizada por afectación progresiva de los nervios periféricos, con debilidad y atrofia muscular simétrica. Se clasifica en tres fenotipos según la velocidad de conducción nerviosa: forma desmielinizante CMT1, axonal CMT2 e intermedia. Los signos incluyen pes cavus, reflejos deprimidos y pérdida gradual de sensibilidad táctil y térmica.
Actualmente no existe tratamiento curativo y requiere un manejo multidisciplinario.
Actualmente no existe tratamiento curativo y requiere un manejo multidisciplinario.
Aquí hay cosas interesantes
Exposición del caso
Mujer de 54 años con parestesias en manos y miembros inferiores desde hace años, así como debilidad progresiva en piernas, alteraciones visuales y dificultad del lenguaje.
La exploración neurológica objetivó reflejos osteotendinosos hipoactivos en miembros superiores y abolidos en inferiores con hipostesia, fuerza conservada y marcha normal.
El electromiograma y la electroneurografía mostraron polineuropatía sensitivo-motora desmielinizante con afectación difusa en extremidades.
Por ahora es muy interesante
Informe del laboratorio
Se realizó estudio genético de exoma dirigido por fenotipo de panel de neuropatías hereditarias mediante técnica de secuenciación de próxima generación (NGS) en un equipo NovaSeq Xplus (Illumina). En el estudio realizado se identificó en heterocigosis la variante NM_000530.8:c.97_98insT; NP_000521.2:p.Tyr33LeufsTer24 en el exon 2 del gen MPZ (GRCh37).
Se trata de un cambio de tipo frameshift que implica una duplicación de una timina en el exón 2 del gen MPZ (c.97_98insT) que presumiblemente altera la pauta de lectura y genera un codón de parada prematuro 24 aminoácidos después (p.Tyr33LeufsTer24), produciendo transcritos aberrantes que son degradados por el sistema Nonsense-Mediated Decay (NMD).
La variante se clasificó siguiendo los criterios del American College of Medical Genetics and Genomics (ACMG) como probablemente patogénica, basándonos en la evidencia de pérdida de función (PVS1, very strong) y ausencia en población general (PM2, supporting).
Las variantes patogénicas en MPZ son una de las causas más frecuentes de neuropatía sensitivo-motora o enfermedad de Charcot-Marie-Tooth, concretamente la forma denominada CMT1B (MIM#118200). Otros fenotipos relacionados son el síndrome de Dejerine-Sottas (MIM#145900), la neuropatía hipomielinizante congénita (MIM#605253) y el síndrome de Roussy-Levy (MIM#180800).
Creo que merece la pena seguir leyendo
Conclusiones
En la base de datos Mutacional Inherited Neuropathy Variant Browser, mantenida por el Consorcio de Neuropatías Hereditarias, se recogen más de 200 variantes asociadas a enfermedad en este gen, la mayoría missense (70%), otras frameshift (14%), nonsense (6%) e indels in-frame (3%). La severidad de los fenotipos es extremadamente variable y no guarda relación con la localización en dominios particulares de la proteína.
Hasta donde se ha podido constatar, esta variante no ha sido previamente descrita en relación con CMT ni aparece en bases de datos clínicas relevantes (ClinVar, HGMD, LOVD) ni en la base poblacional gnomAD.
Esto resalta la importancia del diagnóstico genético en pacientes con polineuropatías desmielinizantes para confirmar la etiología hereditaria y orientar el seguimiento familiar. La secuenciación masiva resulta esencial en el diagnóstico de neuropatías hereditarias y demuestra que existen variantes nuevas en genes clásicos de CMT que pueden expandir el espectro mutacional conocido, debiendo ser documentadas para futuras referencias clínicas.
En conjunto, este caso aporta evidencia de una nueva variante probablemente patogénica en el gen MPZ, contribuyendo a la ampliación del conocimiento sobre la heterogeneidad genética de la enfermedad de Charcot-Marie-Tooth.
Bueno, pues a ver qué más hay por aquí...
Ver más comunicaciones
Autores
Barrera Arbelaiz, Néstor
Díaz Gil, Juan Manuel
Gordillo Perdomo, Juan José
Afonso Medina, María Pino